VASP 理论计算入门:结构优化和自洽计算
从搭建博客到今天也有一段日子了,最初的目的就是记录一些搭建 VPS 服务器小项目的内容,后来发现博客也特别适合记录一些学习理论计算中的一些细节和计算步骤,比记事本好用多了,方便自己查漏补缺。今天就开始记录自己学习 VASP 首要学习的两个计算内容,以及参数的介绍和参数之间的搭配。
1.结构优化
- 结构优化简单来说,就是让原子在程序里“动一动”,直到它们处于一个受力最平衡、最稳定的位置。
- 结构优化计算模版:
plaintext
ISTART = 0ICHARG = 2ISPIN = 2LCHARG = .F.LWAVE = .F.PREC = N ALGO = N NELM = 100EDIFF = 1E-6ENCUT = 600LREAL = F IBRION = 2ISIF = 3 NSW = 300EDIFFG = -0.01 IVDW = 12 #DFT-D3-BJ ISMEAR = 0SIGMA = 0.05参数详解:
- ISTART = 0 这个参数控制是否读取 WAVECAR(波函数文件)
含义: 告诉 VASP 从零开始(Begin from scratch)。
动作: VASP 不会寻找旧的波函数文件。它会根据原子种类和位置,利用随机数生成一套初始的波函数。
- ICHARG = 2 这个参数控制是否读取 CHGCAR(电荷密度文件)
含义: 告诉 VASP 按照原子电荷密度的叠加来构建初始电荷密度。
动作: VASP 会把体系中每个孤立原子的电荷密度简单地加在一起,作为自洽迭代(SCF)的第一个猜测值。
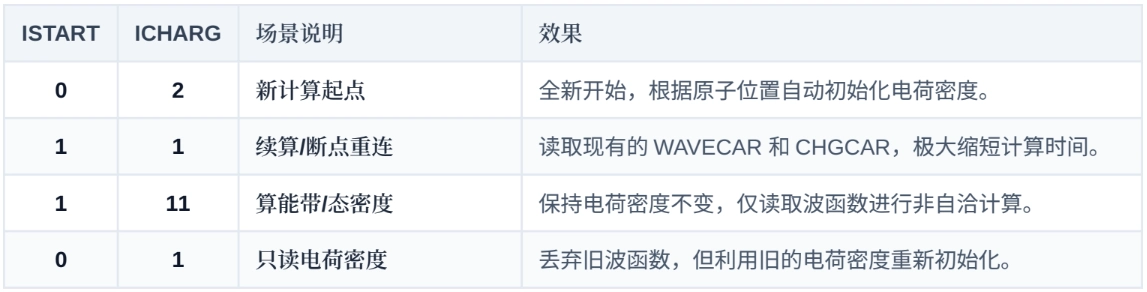
这两个参数一般搭配起来使用,用来达到一定的计算目的。当你同时设置 ISTART = 0 和 ICHARG = 2 时,这意味着:“我没有任何现成的参考资料(没有波函数,没有电荷密度),请完全根据我给你的 POSCAR 坐标,从最原始的状态开始算。”
常见搭配场景:
| ISTART | ICHARG | 场景说明 | 效果 |
|---|---|---|---|
| 0 | 2 | 新计算起点 | 全新开始,根据原子位置自动初始化电荷密度。 |
| 1 | 1 | 续算/断点重连 | 读取现有的 WAVECAR 和 CHGCAR,极大缩短计算时间。 |
| 1 | 11 | 算能带/态密度 | 保持电荷密度不变,仅读取波函数进行非自洽计算。 |
| 0 | 1 | 只读电荷密度 | 丢弃旧波函数,但利用旧的电荷密度重新初始化。 |